
Домішки становлять загрозу з трьох основних причин. Першою є те, що їх наявність суттєво впливає на базову лінію, яку ми отримуємо в усіх хроматограмах рідинної-мас спектрометрії (LC–MS). Навіть якщо в системі відсутні абсолютно всі домішки, фоновий сигнал буде присутнім внаслідок виявлення кластерних іонів розчинника. Однак додавання навіть дуже низьких концентрацій високоіонізованих сполук до рухомої фази може значно підвищити рівень фонового сигналу. Цей посилений фоновий шум може ускладнити виявлення молекул, які нас цікавлять, особливо у випадках, коли ми не знаємо, що шукаємо апріорі, як це відбувається у так званому скринінговому аналізі.
Друга основна причина полягає в тому, що домішки можуть себе поводити як іони в мас-спектрометрі, маючи ті ж самі співвідношеннями маси і заряду (m/z) що і аналізована речовина, чим заважають виявленню сполук, що нас цікавлять. Сучасні спектрометри з високою роздільною здатністю можуть певною мірою вирішити цю проблему за рахунок розрізнення іонів з дуже незначними відмінностями в масі, але навіть зі спектрометром з найвищою доступною роздільною здатністю будь-яке забруднення з тією ж елементною формулою, що і цільовий аналіт, буде виявлено з тим самим значення m/z. Мобільність іона та тандемна MS можуть частково вирішити цю проблему, але навіть у цих випадках перешкоди можуть бути проблемою.
Третя причина: домішки можуть посилити або, в більшості випадків, придушити іонізацію аналітів, що нас цікавлять. В деяких випадках це посилення або придушення призведе до помилок у кількісному визначенні, якщо не застосовувати ізотоп-мічені внутрішні стандарти. Іноді придушення може бути настільки серйозним, що аналіти, що нас цікавлять, взагалі неможливо виявити.
Походження домішок: основні джерела забруднення.
Шляхи зменшення кількості домішок.
Зменшення впливу забрудників інструментальним шляхом.
Не дивлячись на те, що перелічені вище шляхи, безумовно, корисні для зниження фонового забруднення, іноді найбільш проблемні домішки знаходяться всюди (наприклад, фталати в лабораторному повітрі) або їх важко вивести з системи, тому їх доводиться або ігнорувати, або спробувати зменшити/видалити їх in-situ, тобто в самому приладі LC-MS.
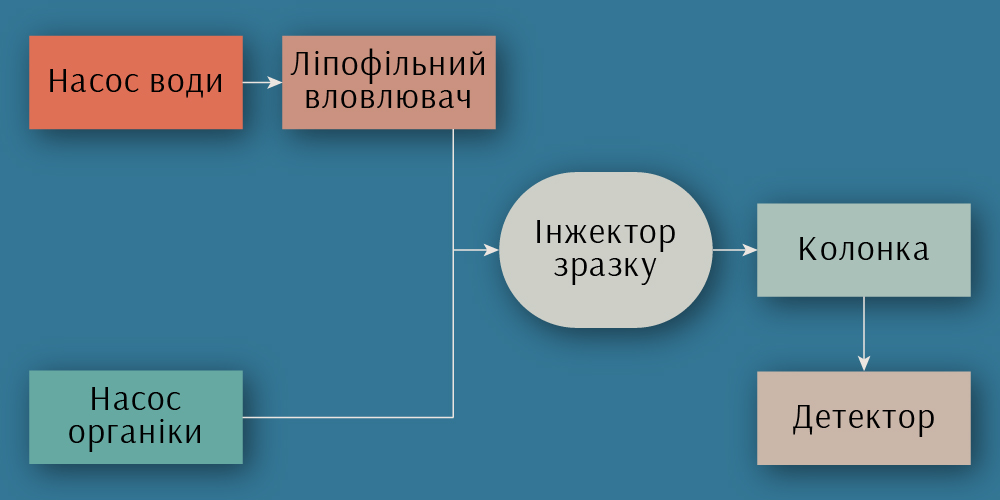
Мал.1. Діаграма відображає один з шляхів затримання ліпофільних речовин у водному компоненті рухомої фази.
Inline очищення індивідуальних розчинників.
Додатково до вивчення особливостей розчинників, можливе проведення модифікації приладів LC-MS, для зменшення кількості домішок, що потрапляють до детектора. Перший підхід, схематично показаний на Мал. 1, передбачає розміщення вловлюючої колонки, в лінію між виходом з насоса водного розчинника і точкою, де розчинники змішують перед введенням зразка.
Цей підхід працює лише тоді, коли окремі складові рухомої фази перекачуються під високим тиском окремо, а потім змішуються; цю установку найчастіше називають бінарним насосом із змішуванням під високим тиском. Мал. 1 показує, що для методу reversed-phase між вихідним отвором насоса для водного розчинника і точкою змішування встановлюється невелика колонка, наповнена ліпофільним адсорбентом. Адсорбент у цій колонці може бути будь-яким матеріалом з оберненою фазою, він буде утримувати у водній фазі ті домішки, які є значно менш полярними, ніж вода. Таким чином вловлювальна колонка використовується для ефективного "очищення" розчинника в режимі онлайн, з метою уникнення потрапляння домішок до аналітичної колонки та детектора. В принципі, цей підхід також може бути використаний для очищення компонентів рухомої фази органічного розчинника (наприклад, використання сильного катіонообмінного адсорбенту для очищення ацетонітрилу), хоча такий підхід рідше застосовується на практиці.
Inline очищення рухомої фази.
Другий inline підхід до очищення розчинника передбачає переміщення колонки адсорбенту таким чином, щоб вона розташовувалася після точки змішування, але перед точкою введення зразка, як показано на Мал. 2. Цей підхід має перевагу у відділенні всіх забруднень рухомої фази, які в іншому випадку можуть бути відділені самою аналітичною колонкою, незалежно від того, присутні вони переважно у водних або органічних компонентах елюенту. Однак недоліком є те, що ці сполуки будуть видалені з пастки як піки при використанні градієнтного видалення розчинником, і, таким чином, рухатимуться до аналітичної колонки та детектора, тоді як використання адсорбентної пастки на окремій лінії розчинника утримуватиме забруднення до моменту досягнення повної місткості адсорбенту (зазвичай дні або тижні). Тим не менше, цей підхід може бути дуже корисним, особливо у випадку цілеспрямованого аналізу.
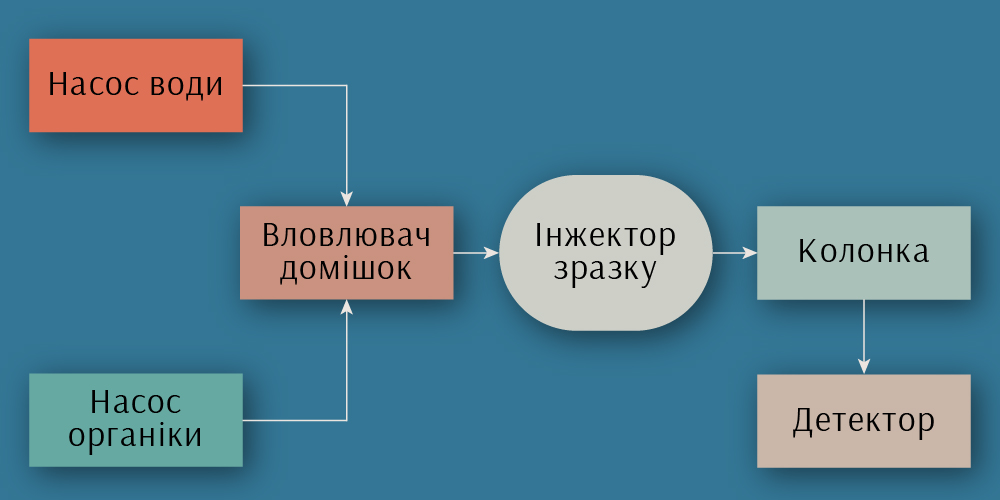
Мал. 2. Діаграма, що зображує використання колонки для вловлення домішок безпосередньо перед інжектором зразка. Цей підхід ефективно вловлює речовини в рухомій фазі і затримує їх видалення щодо аналітів у колонці. У найпростішому випадку матеріал у колонці буде таким же, як матеріал в аналітичній колонці.
На Мал. 3 зображено, що для певного аналіту спостерігатимуться два піки, коли він присутній і як забрудник в рухомій фазі, і в аналітичному зразку (Мал. 3д). Це явище можна зрозуміти, розглянувши чотири сценарії на Мал. 3. У першому випадку, коли не використовується вловлювач домішок і не вводиться зразок (Мал. 3а), для аналіту спостерігатиметься пік, якщо він присутній як забруднювач у рухомій фазі. У випадку додавання адсорбенту-вловлювача, отримання забрудненого піку до детектора затримується на час, який приблизно дорівнює об’єму вловлювача, поділеному на швидкість потоку (Мал. зb). У випадку ін'єкції зразка, спочатку без вловлювача (Мал. 3c), ми бачимо, що пік аналіту з'являється одночасно з тим, що і без введення зразка. Іншими словами, незалежно від того, надходить сполука з рухомої фази або зразка, вона виявляється в один і той же час утримання, а площа піку буде пов'язана із сумою концентрацій з обох джерел. Очевидно, це представляє головну проблему для кількісного аналізу. Нарешті, якщо вловлювач додано в схему і зразок введено (див. Мал. 3d), ми бачимо, що пік аналізованої речовини, віднесений до зразка, залишається на тому ж місці, але пік, пов’язаний із забрудненням рухомої фази, знову затримується і відокремлюється від піку інтересу. Це розділення забезпечує більш точне кількісне визначення та забезпечує нижчі межі виявлення.
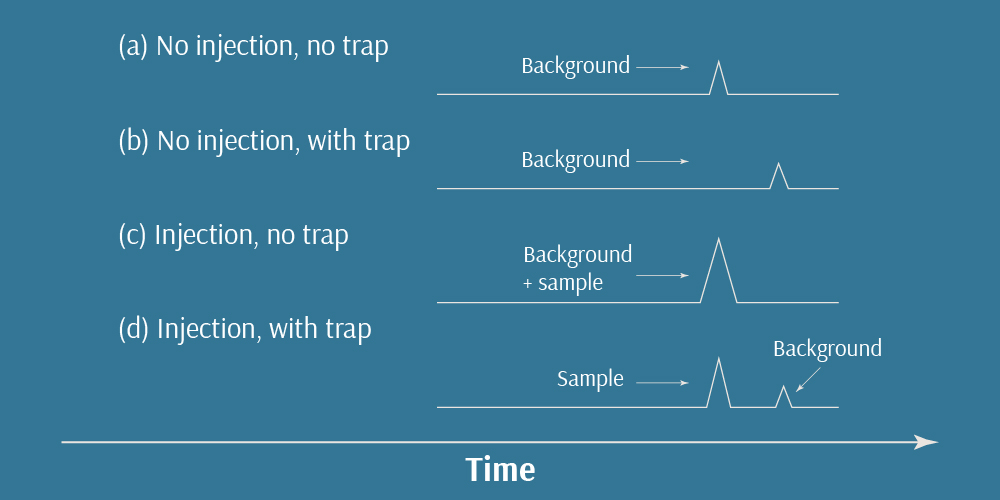
Мал. 3. Положення піків аналіту, що походять від матеріалу в рухомій фазі (тобто забрудника), та зразка, залежно від того, встановлено вловлювач домішок чи ні.
Підсумки
Сучасні прилади LC-MS досить міцні та чутливі для аналізу багатьох типів сполук. Однак для досягнення оптимальних показників необхідно бути обережними, щоб уникнути забруднення системи домішками, які можуть мати різноманітний вплив на аналізи, починаючи від прямих перешкод (тобто забруднень, що мають таке ж значення m/z, що і речовини, що аналізуються) до непрямих ефектів, таких як посилення або придушення іонізації цільових аналітів. Застосування практик, що мінімізують можливість забруднення системи LC–MS, є дуже ефективним та широко використовується за рахунок відносно низьких витрат. Для найбільш стійких перешкод незначні модифікації приладу можуть допомогти видалити сліди забруднень та покращити кількісну точність та межі виявлення методів LC-MS.


